La transizione neolitica in Europa è stata guidata dalla rapida dispersione degli agricoltori del Vicino Oriente che, in un periodo di 3.500 anni, hanno portato la produzione alimentare negli angoli più remoti del continente. Tuttavia, questa ondata di espansione è stata tutt’altro che omogenea , con un marcato rallentamento osservato a latitudini più elevate,che potrebbe essere legato alle diverse condizioni climatiche che gli agricoltori neolitici hanno incontrato nei loro spostamenti.
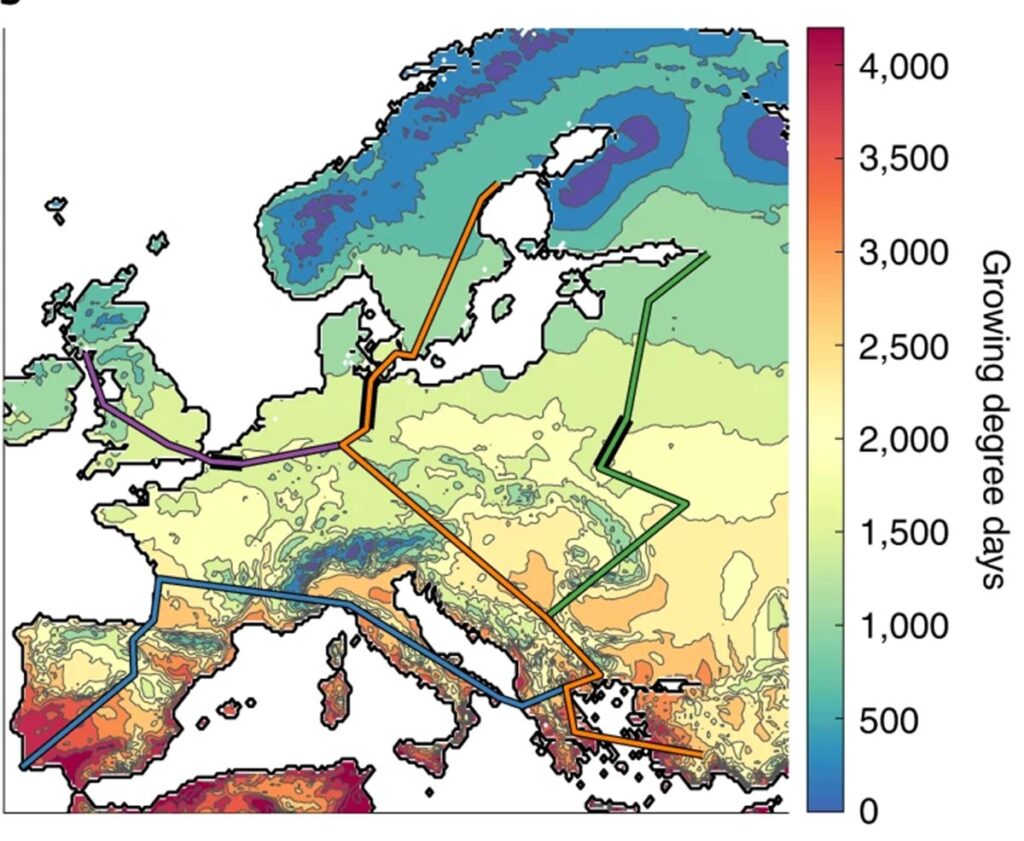
Abbiamo testato questa ipotesi. Per prima cosa, abbiamo calcolato le rotte di espansione nelle varie zone usando un vasto database che raccoglie le date archeologiche del primo arrivo dell’agricoltura in tutta Europa. Ne abbiamo identificate quattro, mostrate nell’imagine qui sotto.
Le quattro rote di espansione Neolitica identificate tramite le date al radiocarbonio associate alla prima comparsa dell’agricoltura nelle varie zone
Lungo tre di queste rotte, si nota un rallentamento (linee più spesse nell’immagine) al sumperamento di una certa soglia (verde chiaro nella mappa) nella somma termica, un valore che riflette la qualità della stagione di crescita. Questo suggerisce che le colture, provenienti dal Vicino Oriente, potrebbero aver faticato in condizioni climatiche più difficili, non permettendo alle popolazioni Neolitiche di produrre abbastanza per sostenere un aumento della popolazione e/o un’espansione.
Lo studio del DNA antico, inoltre, ci mostra che in concomitanza dei valori soglia di somma termica aumenta il livello di mescolanza fra agricoltori e cacciatori-raccoglitori, suggerendo che i raccolti inaffidabili in queste regioni potrebbero aver favorito il contatto tra i due gruppi.
Lia Betti, Robert M. Beyer, Eppie R. Jones, Anders Eriksson, Francesca Tassi, Veronika Siska, Michela Leonardi, Pierpaolo Maisano Delser, Lily K. Bentley, Philip R. Nigst, Jay T. Stock, Ron Pinhasi & Andrea Manica
Climate shaped how Neolithic farmers and European hunter-gatherers interacted after a major slowdown from 6,100 BCE to 4,500 BCE
The Neolithic transition in Europe was driven by the rapid dispersal of Near Eastern farmers who, over a period of 3,500 years, brought food production to the furthest corners of the continent. However, this wave of expansion was far from homogeneous, and climatic factors may have driven a marked slowdown observed at higher latitudes. Here, we test this hypothesis by assembling a large database of archaeological dates of first arrival of farming to quantify the expansion dynamics. We identify four axes of expansion and observe a slowdown along three axes when crossing the same climatic threshold. This threshold reflects the quality of the growing season, suggesting that Near Eastern crops might have struggled under more challenging climatic conditions. This same threshold also predicts the mixing of farmers and hunter-gatherers as estimated from ancient DNA, suggesting that unreliable yields in these regions might have favoured the contact between the two groups.
ATTENZIONE: Questo articolo è un preprint, che vuol dire che non è ancora stato sottoposto a una revisione fra pari (peer-review), per il momento è stato inviato a una rivista scientifica e attende di essere valutato. E’ probabile quindi che la versione finale, dopo il processo di revisione, contenga diversi cambiamenti inclusi nuovi risultati o potenziali nuove analisi a sostegno dei risultati.
In questo articolo abbiamo studiato 102 specie di uccelli che vivono in ambienti diversi di Eurasia e Nord America, cercando di capire in che modo i cambiamenti climatici che sono avvenuti dopo l’ultimo massimo glaciale (intorno ai 21.000 anni fa) hanno influenzato la loro demografia. Infatti durante l’ultimo massimo glaciale il clima era molto più freddo, il ghiaccio perenne copriva gran parte dell’emisfero nord, e alcuni ambienti erano molto più diffusi (ad esempio la steppa e le praterie fredde) mentre altri erano molto meno diffusi (per esempio le foreste). Per questo ci si poteva aspettare una differenza nella risposta demografica di specie che vivono in ambienti diversi.
Ricostruire la demografia del passato è un compito molto difficile, non c’è un metodo che permetta di farlo in modo diretto. Quello che si può fare è usare diversi metodi che calcolano delle misure che possano darci informazioni indirette su quello che poteva essere il numero di individui in un determinato momento. Nel nostro articolo abbiamo usato due di questi metodi, che si basano su dati diversi e assunzioni diverse, in modo da massimizzare la quantità di informazioni ricavate.
Il primo di questi approcci sono i Bayesian Skyline Plot [1], che ricostruiscono la dimensione effettiva della popolazione [2] nel tempo sulla base del DNA mitocondriale. Nonostante il nome possa trarre in inganno, questa misura non è strettamente legata al numero di individui, indica piuttosto il grado di variabilità genetica presente nella popolazione. Si basa sull’assunzione che la tutti gli individui abbiano la possibilità di incrociarsi fra di loro, e la stessa probabilità di riprodursi: in queste condizioni una popolazione con più individui ha una variabilità genetica più alta, per questo motivo le ricostruzioni della dimensione effettiva sono considerate informative sulla demografia. Tuttavia vanno interpretate con attenzione perchè possono essere influenzate anche dal grado di isolamento geografico, dalla presenza di barriere geografiche fra gruppi di individui, e da molti altri fattori. Pubblicherò fra poco un capitolo di libro su questo tema, che mette in chiaro alcuni degli errori più frequenti che si possono fare nell’interpretazione di questo genere di informazioni.
Il secondo metodo è la modellizzazione ecologica della distribuzione delle specie (in inglese Species Distribution Modelling) [3]. Questa classe di metodi associa le osservazioni di una specie con le caratteristiche ambientali o climatiche in cui vive, per ricostruire l’areale di distribuzione potenziale sia nel presente, sia nel passato (o nel futuro) quando sono disponibili simulazioni del clima di altri periodi. Anche in questo caso la dimensione dell’areale di distribuzione non è direttamente correlata al numero di individui, ma spesso si usa questa misura come proxy della demografia presupponendo che areali più grandi possano sostenere un maggior numero di individui.
Abbiamo confrontato le traiettorie degli skyline plots negli ultimi 21.000 anni con le differenze fra gli areali di distribuzione di 21.000 anni fa e del presente. Nonostante si osservi nella maggior parte delle specie un aumento in entrambe le misure, le traiettorie delle due misure non sono correlate. Probabilmente ci troviamo di fronte a fenomeni che non sono evidenti solo sulla base delle due misure analizzate, come ad esempio dei cambi di densità di popolazione.
Le nostre analisi dimostrano che quando si parla di demografia del passato è fondamentale non considerare le informazioni tratte da un solo metodo, e ricordare che dietro ad ogni modello o misura ci sono delle assunzioni importanti che vanno testate volta per volta. La realtà è sempre più complessa dei metodi che usiamo per ricostruirla, per questo bisogna integrare diversi approcci in modo da riuscire ad avere un quadro della situazione il più completo possibile.
Ecco le informazioni bibliografiche e l’abstract dell’articolo (in inglese).
mtDNA-based reconstructions of change in effective population sizes of Holarctic birds do not agree with their reconstructed range sizes based on paleoclimates
During the Quaternary, large climate oscillations had profound impacts on the distribution, demography and diversity of species globally. Birds offer a special opportunity for studying these impacts because surveys of geographical distributions, publicly-available genetic sequence data, and the existence of species with adaptations to life in structurally different habitats, permit large-scale comparative analyses. We use Bayesian Skyline Plot (BSP) analysis of mitochondrial DNA to reconstruct profiles depicting how effective population size (Ne) may have changed over time, focussing on variation in the effect of the last deglaciation among 102 Holarctic species. Only 3 species showed a decline in Ne since the Last Glacial Maximum (LGM) and 7 showed no sizeable change, whilst 92 profiles revealed an increase in Ne. Using bioclimatic Species Distribution Models (SDMs), we also estimated changes in species potential range extent since the LGM. Whilst most modelled ranges also increased, we found no correlation across species between the magnitude of change in range size and change in Ne. The lack of correlation between SDM and BSP reconstructions could not be reconciled even when range shifts were considered. We suggest the lack of agreement between these measures might be linked to changes in population densities which can be independent of range changes. We caution that interpreting either SDM or BSPs independently is problematic and potentially misleading. Additionally, we found that Ne of wetland species tended to increase later than species from terrestrial habitats, possibly reflecting a delayed increase in the extent of this habitat type after the LGM.
[2] Hawks J. 2008. From Genes to Numbers: Effective Population Sizes in Human Evolution. In Recent Advances in Palaeodemography: Data, Techniques, Patterns. https://doi.org/10.1007/978-1-4020-6424-1_1
[3] Elith J, Leathwick JR. 2009. Species Distribution Models: Ecological Explanation and Prediction Across 537 Space and Time. Annu Rev Ecol Evol Syst. 40(1):677–697. https://doi.org/10.1146/annurev.ecolsys.110308.120159
A herd of Kazakh horses in the Pavlodar region of Kazakhstan in August 2016. Credit: Ludovic Orlando
È appena uscito su Cell un articolo al quale ho lavorato, “Tracking five millennia of horse management with extensive ancient genome time series“, risultato della collaborazione fra più di cento scienziati e scienziate da centri di ricerca in giro per il mondo. I primi autori sono Antoine Fages, Kristian Hanghøj e Naveed Khan, e l’ultimo è Ludovic Orlando (Università di Tolosa e Copenaghen).
La domesticazione del cavallo è stato un processo che ha cambiato radicalmente la storia umana, soprattutto in Eurasia: ha rivoluzionato la guerra, e accelerato viaggi, commerci e l’espansione geografica delle lingue. In questo studio presentiamo il più grande campionamento di DNA antico per un organismo non umano: 129 genomi completi, e dati parziali da altri 149 animali. Questi dati ci consentono di capire quanto delle civiltà equestri del passato e arrivato fino a noi.
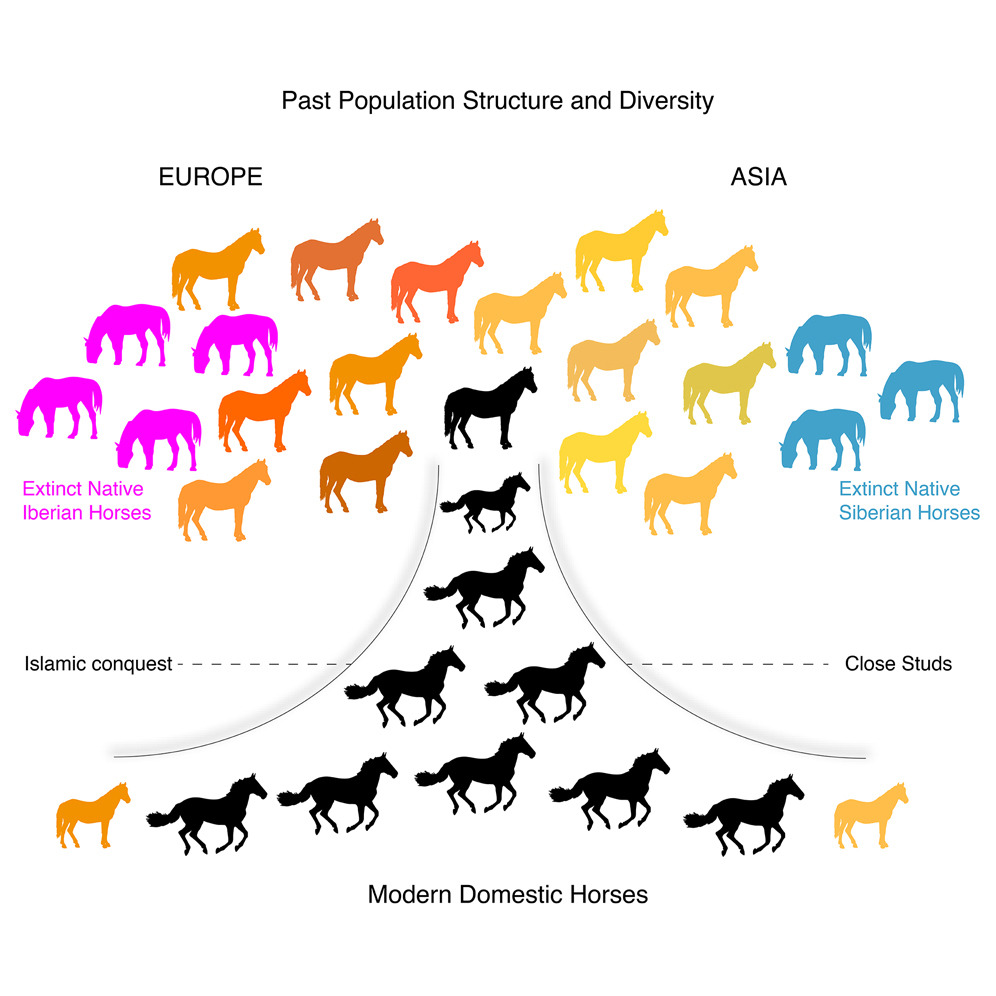
Al tempo della prima domesticazione del cavallo (circa 5000 anni fa in Asia Centrale) c’erano due gruppi geneticamente diversi di cavalli in Eurasia, uno in Iberia) e l’altro in Siberia. Entrambi sono estinti, e nessuno dei due ha lasciato tracce significative nel DNA dei cavalli moderni. Invece, i cavalli persiano hanno avuto un’influenza importante, soprattutto in seguito alle conquiste islamiche in Europa e in Asia. Le varianti genetiche associate alle corse, incluso il “gene della velocità” MSTN, sono diventati popolari solo nell’ultimo millennio. Infine, lo sviluppo dell’allevamento moderno ha avuto un impatto sulla diversità genetica in modo più drammatico rispetto ai periodi precedenti, ed è stato accompagnate da un calo significativo della variabilità genetica.
Antoine Fages, Kristian Hanghøj, Naveed Khan, Charleen Gaunitz, Andaine Seguin-Orlando, Michela Leonardi, [116 more authors] and Ludovic Orlando
Tracking five millennia of horse management with extensive ancient genome time series
Riassunto grafico
Horse domestication revolutionized warfare and accelerated travel, trade, and the geographic expansion of languages. Here, we present the largest DNA time series for a non-human organism to date, including genome-scale data from 149 ancient animals and 129 ancient genomes (≥1-fold coverage), 87 of which are new. This extensive dataset allows us to assess the modern legacy of past equestrian civilizations. We find that two extinct horse lineages existed during early domestication, one at the far western (Iberia) and the other at the far eastern range (Siberia) of Eurasia. None of these contributed significantly to modern diversity. We show that the influence of Persian-related horse lineages increased following the Islamic conquests in Europe and Asia. Multiple alleles associated with elite-racing, including at the MSTN “speed gene,” only rose in popularity within the last millennium. Finally, the development of modern breeding impacted genetic diversity more dramatically than the previous millennia of human management.
Figura 1 da Key et al 2018, che mostra le popolazioni studiate, le frequenze della variante genetica associata con l’emicrania, la temperatura media, e l’FST (una misura della sistanza genetica fra popolazioni).
Molto spesso medici e biologi analizzano le stesse varianti genetiche (ad esempio quelle associate ad alcuni disturbi o malattie) con approcci completamente diversi. La medicina si concentra sugli effetti e sulla distribuzione di queste varianti nelle popolazioni umane, mentre la biologia cerca di capirne l’origine e la diffusione nel tempo. Integrare i risultati delle analisi biologiche negli studi medici può dare informazioni importanti sul perchè queste varianti sono presenti nelle popolazioni umane, e sui meccanismi biologici che le hanno portate a diffondersi.
Questo articolo è scritto in collaborazione con Alessandro Viganò and Vittorio di Piero, due medici dell’Università di Roma La Sapienza proprio per risolvere questo impasse. Il nostro scopo era di mostrare alla comunità medica l’importanza di integrare un approccio evolutivo nello studio dell’emicrania e di altre malattie geneticamente determinate.
Alessandro Viganò, Andrea Manica, Vittorio Di Piero, Michela Leonardi
Did Going North Give Us Migraine? An Evolutionary Approach on Understanding Latitudinal Differences in Migraine Epidemiology
This commentary discusses a recent publication by evolutionary biologists with strong implications for migraine experts. The Authors showed that a gene polymorphism associated with migraine gave our ancestors an evolutionary advantage when colonizing northern, and thus colder, territories. They then highlight that the prevalence of migraine may differ among countries because of climatic adaptation. These results may prove useful in planning both epidemiological and physiological studies in the field of migraine.
La Toscana nord-occidentale (corrispondente all’incirca alle province di Lucca e Massa Carrara) è da sempre un corridoio di scambio tra l’Italia centrale e quella nord-occidentale. La regione fu contesa tra Etruschi e Liguri, fu poi conquistata dai Romani, e nei secoli successivi subì diversi avvicendamenti di dominatori.
In questo articolo abbiamo cercato di capire se e quando questa storia così complessa ha causato una discontinuità matrilineare nella popolazione locale. Lo abbiamo fatto analizzando una porzione del DNA mitocondriale in 119 campioni della regione, datati all’età del Rame (circa 5.000 anni fa); al periodo romano; al Rinascimento e ai giorni nostri. Abbiamo anche incluso alcune sequenze etrusche provenienti da tutta la Toscana e una località del Lazio.
Utilizzando simulazioni al computer, abbiamo scoperto che l’ipotesi più probabile per spiegare la diversità genetica nei nostri campioni è che appartengano alla stessa popolazione, in continuità nel tempo. Questo risultato ci ha sorpreso molto: gradi simili di continuità a lungo termine sono stati osservati principalmente in zone geograficamente isolate, mentre (come abbiamo visto) la Toscana nord-occidentale è stata un corridoio di popoli.
Una possibile spiegazione di questi risultati è che i cambiamenti storici osservati nella Toscana nord-occidentale (conquiste, immigrazione ecc.) abbiano comportato prevalentemente l’arrivo di uomini dall’esterno che si sarebbero uniti con donne locali. È anche possibile che i conquistatori esterni (romani, longobardi, francesi) e la popolazione locale non si mescolassero in modo significativo perché facevano parte di gruppi sociali diversi. Qualunque sia la regione, gli odierni lucchesi sembrano essere i diretti discendenti delle donne vissute millenni fa, insegnandoci che la continuità genetica non si trova solo in comunità isolate.
Objectives: With the advent of ancient DNA analyses, it has been possible to disentangle the contribution of ancient populations to the genetic pool of the modern inhabitants of many regions. Reconstructing the maternal ancestry has often highlighted genetic continuity over several millennia, but almost always in isolated areas. Here we analyze North‐western Tuscany, a region that was a corridor of exchanges between Central Italy and the Western Mediterranean coast.
Materials and methods: We newly obtained mitochondrial HVRI sequences from 28 individuals, and after gathering published data, we collected genetic information for 119 individuals from the region. Those span five periods during the last 5,000 years: Prehistory, Etruscan age, Roman age, Renaissance, and Present‐day. We used serial coalescent simulations in an approximate Bayesian computation framework to test for continuity between the mentioned groups.
Results: Our analyses always favor continuity over discontinuity for all groups considered, with the Etruscans being part of the genealogy. Moreover, the posterior distributions of the parameters support very small female effective population sizes.
Conclusions: The observed signals of long‐term genetic continuity and isolation are in contrast with the history of the region, conquered several times (Etruscans, Romans, Lombards, and French). While the Etruscans appear as a local population, intermediate between the prehistoric and the other samples, we suggest that the other conquerors—arriving from far—had a consistent social or sex bias, hence only marginally affecting the maternal lineages. At the same time, our results show that long‐term genealogical continuity is not necessarily linked to geographical isolation.