La prossima settimana, il 2 febbraio, farò una presentazione per “Spritz of Science”, la serie mensile di aperitivo con divulgazione scientifica organizzato da AIRIcerca Cambridge Chapter.
Il titolo dell’evento è “Biology of the past”. Claudia Bonfio (Marie Curie Fellow al Laboratorio di Biologia Molecolare MRC) parlerà delle origini della vita sulla Terra. In seguito io vi racconterò le meraviglie del DNA antico.
I due brevi interventi saranno seguiti da un aperitivo da Signorelli La Piazza, nel Grafton Centre. I biglietti sono disponibili a questo link. Vi aspettiamo per un aperitivo a base di spritz e scienza!
ATTENZIONE: Questo articolo è un preprint, che vuol dire che non è ancora stato sottoposto a una revisione fra pari (peer-review), per il momento è stato inviato a una rivista scientifica e attende di essere valutato. E’ probabile quindi che la versione finale, dopo il processo di revisione, contenga diversi cambiamenti inclusi nuovi risultati o potenziali nuove analisi a sostegno dei risultati.
In questo articolo abbiamo studiato 102 specie di uccelli che vivono in ambienti diversi di Eurasia e Nord America, cercando di capire in che modo i cambiamenti climatici che sono avvenuti dopo l’ultimo massimo glaciale (intorno ai 21.000 anni fa) hanno influenzato la loro demografia. Infatti durante l’ultimo massimo glaciale il clima era molto più freddo, il ghiaccio perenne copriva gran parte dell’emisfero nord, e alcuni ambienti erano molto più diffusi (ad esempio la steppa e le praterie fredde) mentre altri erano molto meno diffusi (per esempio le foreste). Per questo ci si poteva aspettare una differenza nella risposta demografica di specie che vivono in ambienti diversi.
Ricostruire la demografia del passato è un compito molto difficile, non c’è un metodo che permetta di farlo in modo diretto. Quello che si può fare è usare diversi metodi che calcolano delle misure che possano darci informazioni indirette su quello che poteva essere il numero di individui in un determinato momento. Nel nostro articolo abbiamo usato due di questi metodi, che si basano su dati diversi e assunzioni diverse, in modo da massimizzare la quantità di informazioni ricavate.
Il primo di questi approcci sono i Bayesian Skyline Plot [1], che ricostruiscono la dimensione effettiva della popolazione [2] nel tempo sulla base del DNA mitocondriale. Nonostante il nome possa trarre in inganno, questa misura non è strettamente legata al numero di individui, indica piuttosto il grado di variabilità genetica presente nella popolazione. Si basa sull’assunzione che la tutti gli individui abbiano la possibilità di incrociarsi fra di loro, e la stessa probabilità di riprodursi: in queste condizioni una popolazione con più individui ha una variabilità genetica più alta, per questo motivo le ricostruzioni della dimensione effettiva sono considerate informative sulla demografia. Tuttavia vanno interpretate con attenzione perchè possono essere influenzate anche dal grado di isolamento geografico, dalla presenza di barriere geografiche fra gruppi di individui, e da molti altri fattori. Pubblicherò fra poco un capitolo di libro su questo tema, che mette in chiaro alcuni degli errori più frequenti che si possono fare nell’interpretazione di questo genere di informazioni.
Il secondo metodo è la modellizzazione ecologica della distribuzione delle specie (in inglese Species Distribution Modelling) [3]. Questa classe di metodi associa le osservazioni di una specie con le caratteristiche ambientali o climatiche in cui vive, per ricostruire l’areale di distribuzione potenziale sia nel presente, sia nel passato (o nel futuro) quando sono disponibili simulazioni del clima di altri periodi. Anche in questo caso la dimensione dell’areale di distribuzione non è direttamente correlata al numero di individui, ma spesso si usa questa misura come proxy della demografia presupponendo che areali più grandi possano sostenere un maggior numero di individui.
Abbiamo confrontato le traiettorie degli skyline plots negli ultimi 21.000 anni con le differenze fra gli areali di distribuzione di 21.000 anni fa e del presente. Nonostante si osservi nella maggior parte delle specie un aumento in entrambe le misure, le traiettorie delle due misure non sono correlate. Probabilmente ci troviamo di fronte a fenomeni che non sono evidenti solo sulla base delle due misure analizzate, come ad esempio dei cambi di densità di popolazione.
Le nostre analisi dimostrano che quando si parla di demografia del passato è fondamentale non considerare le informazioni tratte da un solo metodo, e ricordare che dietro ad ogni modello o misura ci sono delle assunzioni importanti che vanno testate volta per volta. La realtà è sempre più complessa dei metodi che usiamo per ricostruirla, per questo bisogna integrare diversi approcci in modo da riuscire ad avere un quadro della situazione il più completo possibile.
Ecco le informazioni bibliografiche e l’abstract dell’articolo (in inglese).
mtDNA-based reconstructions of change in effective population sizes of Holarctic birds do not agree with their reconstructed range sizes based on paleoclimates
During the Quaternary, large climate oscillations had profound impacts on the distribution, demography and diversity of species globally. Birds offer a special opportunity for studying these impacts because surveys of geographical distributions, publicly-available genetic sequence data, and the existence of species with adaptations to life in structurally different habitats, permit large-scale comparative analyses. We use Bayesian Skyline Plot (BSP) analysis of mitochondrial DNA to reconstruct profiles depicting how effective population size (Ne) may have changed over time, focussing on variation in the effect of the last deglaciation among 102 Holarctic species. Only 3 species showed a decline in Ne since the Last Glacial Maximum (LGM) and 7 showed no sizeable change, whilst 92 profiles revealed an increase in Ne. Using bioclimatic Species Distribution Models (SDMs), we also estimated changes in species potential range extent since the LGM. Whilst most modelled ranges also increased, we found no correlation across species between the magnitude of change in range size and change in Ne. The lack of correlation between SDM and BSP reconstructions could not be reconciled even when range shifts were considered. We suggest the lack of agreement between these measures might be linked to changes in population densities which can be independent of range changes. We caution that interpreting either SDM or BSPs independently is problematic and potentially misleading. Additionally, we found that Ne of wetland species tended to increase later than species from terrestrial habitats, possibly reflecting a delayed increase in the extent of this habitat type after the LGM.
[2] Hawks J. 2008. From Genes to Numbers: Effective Population Sizes in Human Evolution. In Recent Advances in Palaeodemography: Data, Techniques, Patterns. https://doi.org/10.1007/978-1-4020-6424-1_1
[3] Elith J, Leathwick JR. 2009. Species Distribution Models: Ecological Explanation and Prediction Across 537 Space and Time. Annu Rev Ecol Evol Syst. 40(1):677–697. https://doi.org/10.1146/annurev.ecolsys.110308.120159
A herd of Kazakh horses in the Pavlodar region of Kazakhstan in August 2016. Credit: Ludovic Orlando
È appena uscito su Cell un articolo al quale ho lavorato, “Tracking five millennia of horse management with extensive ancient genome time series“, risultato della collaborazione fra più di cento scienziati e scienziate da centri di ricerca in giro per il mondo. I primi autori sono Antoine Fages, Kristian Hanghøj e Naveed Khan, e l’ultimo è Ludovic Orlando (Università di Tolosa e Copenaghen).
La domesticazione del cavallo è stato un processo che ha cambiato radicalmente la storia umana, soprattutto in Eurasia: ha rivoluzionato la guerra, e accelerato viaggi, commerci e l’espansione geografica delle lingue. In questo studio presentiamo il più grande campionamento di DNA antico per un organismo non umano: 129 genomi completi, e dati parziali da altri 149 animali. Questi dati ci consentono di capire quanto delle civiltà equestri del passato e arrivato fino a noi.
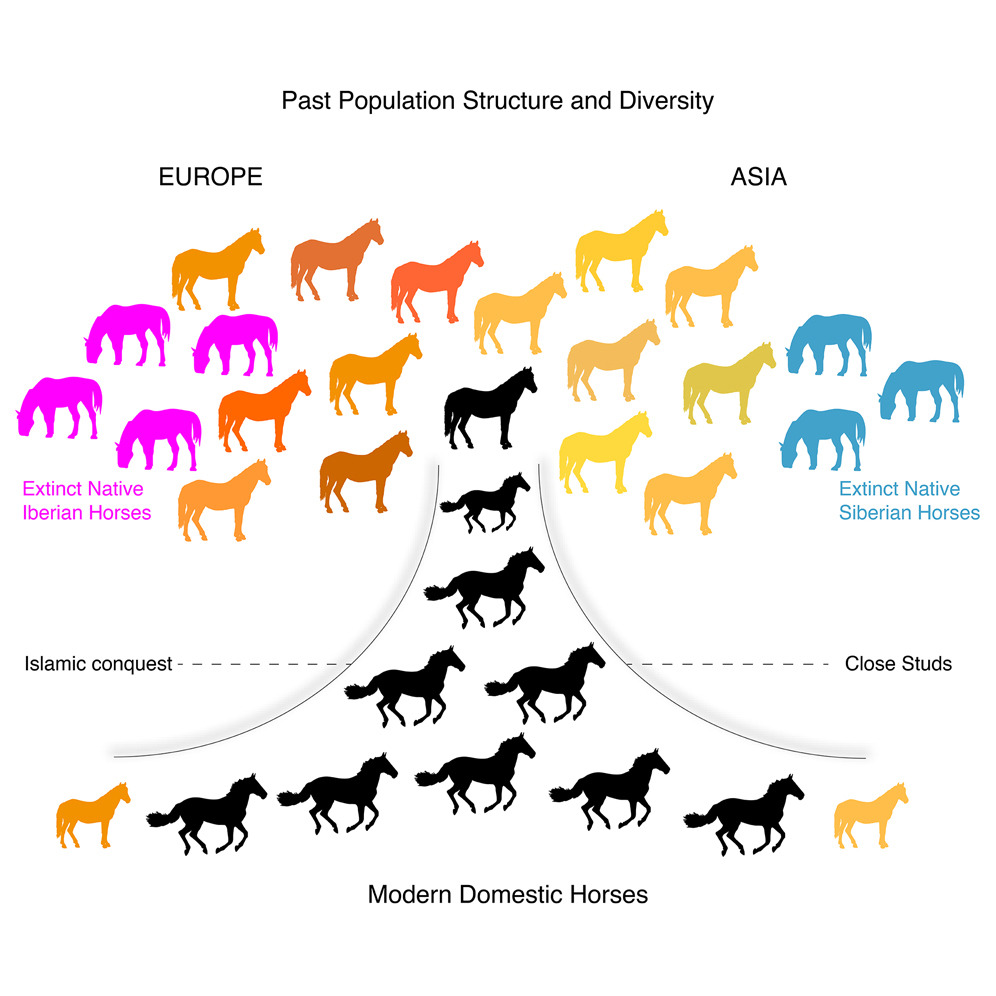
Al tempo della prima domesticazione del cavallo (circa 5000 anni fa in Asia Centrale) c’erano due gruppi geneticamente diversi di cavalli in Eurasia, uno in Iberia) e l’altro in Siberia. Entrambi sono estinti, e nessuno dei due ha lasciato tracce significative nel DNA dei cavalli moderni. Invece, i cavalli persiano hanno avuto un’influenza importante, soprattutto in seguito alle conquiste islamiche in Europa e in Asia. Le varianti genetiche associate alle corse, incluso il “gene della velocità” MSTN, sono diventati popolari solo nell’ultimo millennio. Infine, lo sviluppo dell’allevamento moderno ha avuto un impatto sulla diversità genetica in modo più drammatico rispetto ai periodi precedenti, ed è stato accompagnate da un calo significativo della variabilità genetica.
Antoine Fages, Kristian Hanghøj, Naveed Khan, Charleen Gaunitz, Andaine Seguin-Orlando, Michela Leonardi, [116 more authors] and Ludovic Orlando
Tracking five millennia of horse management with extensive ancient genome time series
Riassunto grafico
Horse domestication revolutionized warfare and accelerated travel, trade, and the geographic expansion of languages. Here, we present the largest DNA time series for a non-human organism to date, including genome-scale data from 149 ancient animals and 129 ancient genomes (≥1-fold coverage), 87 of which are new. This extensive dataset allows us to assess the modern legacy of past equestrian civilizations. We find that two extinct horse lineages existed during early domestication, one at the far western (Iberia) and the other at the far eastern range (Siberia) of Eurasia. None of these contributed significantly to modern diversity. We show that the influence of Persian-related horse lineages increased following the Islamic conquests in Europe and Asia. Multiple alleles associated with elite-racing, including at the MSTN “speed gene,” only rose in popularity within the last millennium. Finally, the development of modern breeding impacted genetic diversity more dramatically than the previous millennia of human management.
Figura 1 da Key et al 2018, che mostra le popolazioni studiate, le frequenze della variante genetica associata con l’emicrania, la temperatura media, e l’FST (una misura della sistanza genetica fra popolazioni).
Molto spesso medici e biologi analizzano le stesse varianti genetiche (ad esempio quelle associate ad alcuni disturbi o malattie) con approcci completamente diversi. La medicina si concentra sugli effetti e sulla distribuzione di queste varianti nelle popolazioni umane, mentre la biologia cerca di capirne l’origine e la diffusione nel tempo. Integrare i risultati delle analisi biologiche negli studi medici può dare informazioni importanti sul perchè queste varianti sono presenti nelle popolazioni umane, e sui meccanismi biologici che le hanno portate a diffondersi.
Questo articolo è scritto in collaborazione con Alessandro Viganò and Vittorio di Piero, due medici dell’Università di Roma La Sapienza proprio per risolvere questo impasse. Il nostro scopo era di mostrare alla comunità medica l’importanza di integrare un approccio evolutivo nello studio dell’emicrania e di altre malattie geneticamente determinate.
Alessandro Viganò, Andrea Manica, Vittorio Di Piero, Michela Leonardi
Did Going North Give Us Migraine? An Evolutionary Approach on Understanding Latitudinal Differences in Migraine Epidemiology
This commentary discusses a recent publication by evolutionary biologists with strong implications for migraine experts. The Authors showed that a gene polymorphism associated with migraine gave our ancestors an evolutionary advantage when colonizing northern, and thus colder, territories. They then highlight that the prevalence of migraine may differ among countries because of climatic adaptation. These results may prove useful in planning both epidemiological and physiological studies in the field of migraine.
Fra poco andrò a Dullingham (un paesino vicino a Newmarket, non lontano da Cambridge) per partecipare alla Science week organizzata dalla Scuola Primaria Kettlefield.
Mi occuperò della sessione “Indovina il cranio”, grazie al sostegno del Museo di Zoologia dell’Università di Cambridge che ci ha prestato i materiali. Osserveremo insieme i crani di diversi animali, cercando di indovinare chi sono, cosa mangiano, e imparando molte altre cose interessantissime su ognuno di loro.
Spero che le classi si divertano almeno quanto me, non vedo l’ora di iniziare!